
HLA PCR-SBT 引物设计与评估系统
基于版本化IPD-IMGT/HLA数据,为多HLA位点完成等位基因覆盖、旁系同源特异性、indel读序风险与M13方案评估
面向多 HLA 位点的 PCR-SBT assay 研发平台
HLA PCR-SBT 引物设计与评估系统面向 HLA 一代测序分型试剂研发和既有方案复核,将 IPD-IMGT/HLA 等位基因比对、引物候选扫描、简并策略、旁系同源基因排除、扩增子 indel 分析、热力学质控和 M13 通用测序尾设计整合为一条可重复执行的计算流程。
系统关注的不只是“能否扩增一条参考序列”,而是 PCR-SBT 最容易被忽略的三类问题:引物能否覆盖不断增长的等位基因集合,近缘 HLA 基因或假基因是否可能形成脱靶产物,以及测序引物到目标外显子的路径是否会跨越 indel、在杂合样本中提前产生移相叠峰。
平台采用“通用分析引擎 + 位点配置”的设计,可扩展到经典 HLA I 类和 II 类位点,包括 HLA-A、HLA-B、HLA-C、DRB1、DRB3/4/5、DQA1、DQB1、DPA1、DPB1,并可按项目增加其他 HLA 位点。DQA1 与 DQB1 exon 2 是目前已经完成深入计算验证的案例,用于验证紧凑比对解析、全等位覆盖、旁系同源检查和 indel 感知测序设计方法,并不是系统能力的边界。
不同位点不会机械套用同一组窗口和阈值。每个位点需独立登记目标外显子、参考等位基因、可用基因组序列范围、近缘基因/假基因、扩增方向、目标产物长度和测序策略;只有具备足够内含子侧翼序列的记录才参与相应设计评价。
标准化设计与评估流程
- 锁定数据库版本:读取指定版本的 IPD-IMGT/HLA genomic、nucleotide 和 protein 比对文件,保留来源、发布日期和版本号。
- 重建等位序列:解析 IMGT 紧凑比对格式,将参考相同标记、未知位点和比对 gap 正确还原,避免直接把展示格式当作真实序列。
- 定位目标区域:从核酸外显子比对提取目标 exon,并在基因组参考中精确定位,建立无 gap 坐标与比对坐标之间的映射。
- 扫描候选窗口:在目标外显子两侧搜索可用引物区,排除未知序列、结合区 indel、过高简并度和不利 3′ 端组合。
- 评估全等位覆盖:在每条已纳入等位基因上检查 F/R 引物的完全匹配、最少错配、3′ 端错配和严格成对覆盖。
- 检查位点特异性:针对相应旁系同源基因、HLA 近缘位点与假基因搜索最佳局部匹配,并进一步安排完整人基因组成对 in-silico PCR。
- 优化 Sanger 可读性:统计两侧翼与目标外显子内的 indel,尽量保证至少一个 M13 测序方向在进入目标区域前不跨越侧翼 indel。
- 输出研发方案:生成完全匹配寡核苷酸、IUPAC 简并共识、非简并混合方案、M13 加尾订购序列、等位映射和风险报告。
全等位基因覆盖与 allele dropout 风险
系统按数据库中的每一条可评估记录计算覆盖,而不是只检查少量常见参考型。每个候选位置会统计结合区单倍型数、简并度、3′ 末端碱基类型、3′ 端窗口多样性及受影响的等位基因组。结果可按第一字段、第二字段和完整等位名称汇总,便于识别某一等位家族是否被系统性遗漏。
- 严格完全匹配:F 与 R 均有实际寡核苷酸组分完全匹配时才计入严格覆盖。
- 错配位置分层:区分 3′ 端关键错配与内部错配;内部单碱基错配可能仍能扩增,但在杂合样本中仍可能出现等位失衡或 allele dropout。
- 数据库记录不等于人群频率:覆盖率描述当前版本参考记录,不把等位基因条目数量误作人群患病率或基因频率。
- 信息不足显式呈现:缺少完整内含子侧翼、含未知碱基或无法定位的记录单独报告,不静默并入“已覆盖”。
简并引物与寡核苷酸混合方案
对于同一结合位置观察到的不同单倍型,系统可生成逐条完全匹配原引物和 IUPAC 简并共识,并计算理论简并度。研发人员可以在单管简并方案与多条非简并寡核苷酸等摩尔混合方案之间选择:
- 限制简并度及理论组分数量,避免有效单条引物浓度被过度稀释;
- 标出简并共识中数据库未观察到的理论组合,避免把组合展开误认为真实等位序列;
- 保留每条寡核苷酸对应的等位基因和记录数,支持配方调整与后续数据库换版复核;
- 优先保持引物 3′ 端稳定,必要的缩短或位移均重新计算覆盖、Tm 与特异性。
旁系同源基因与全基因组特异性
HLA 区域高度同源,单条引物物理性质合格并不代表位点特异。系统为每个目标位点配置重点排除对象,例如 DQA1 对 DQA2、DQB1 对 DQB2;I 类与 DR、DP 位点则按各自基因家族和假基因配置检查集合。报告展示每条实际寡核苷酸在近缘序列中的最佳窗口、最少错配及 3′ 端证据,并结合 F/R 成对方向和产物距离评估真实扩增风险。
局部旁系同源检查用于候选筛选,不能代替完整参考基因组或 HLA 专用参考上的成对 in-silico PCR。正式订购前仍需确认基因组唯一性、潜在脱靶产物、参考版本和实验样本中的结构变异风险。
面向 Sanger 读序的 indel 感知设计
PCR 引物覆盖目标外显子,并不保证 Sanger 峰图容易判读。系统把每个等位基因的扩增子重新映射到参考坐标,分别统计 5′ 侧翼、目标 exon 内部和 3′ 侧翼的插入缺失,并预测不同测序方向何时可能出现移相叠峰。
- 优先将至少一端 PCR 引物放在靠近 exon、且该方向路径无侧翼 indel 的区域;
- 报告每种扩增子长度、indel 位置组合和受影响等位基因,便于选择主读序方向;
- 区分侧翼 indel 与 exon 内部 indel:移动引物可能避开前者,但无法消除目标区域本身造成的移相;
- 对含长度差异的杂合样本,提示使用双向信息、支持 gapped alignment 的分型软件或进一步分相方法。
M13 通用尾与订购序列
系统可为正反向基因特异性引物分别添加 M13F / M13R 通用尾,统一后续 Sanger 测序引物。报告同时给出基因特异性结合段、通用尾、完整订购序列、总长度和参考 PCR 产物长度,明确首轮 PCR 的退火性质应以基因特异性结合段为主进行评价。
热力学与结构质控
- 使用 Primer3 / SantaLucia 最近邻模型计算每个实际组分的 Tm 与 GC;
- 按实验体系设置单价离子、Mg²⁺、dNTP、寡核苷酸浓度和 DMSO,避免脱离反应条件比较 Tm;
- 检查 F/R 组合的 Tm 跨度,以及发卡、自二聚体和异二聚体风险;
- 简并引物按展开后的实际组分逐条计算,不用一条含 IUPAC 字符的“平均序列”掩盖极端组分。
两种使用模式
新 assay 设计
从目标 HLA 位点、外显子和期望扩增范围出发,自动扫描两侧候选区,在覆盖度、位点特异性、简并度、3′ 端稳定性、产物长度和测序可读性之间排序,输出建议组合及备选方案。
既有引物复核
导入文献、供应商或实验室历史引物,定位真实结合区,评估其在最新 IPD-IMGT/HLA 版本中的完全匹配覆盖、受影响分型、近缘位点风险、扩增子 indel、M13 方向和热力学表现,并对可修复的内部错配给出受控简并或混合方案。
可追溯的研发输出
- 版本化设计报告:数据范围、算法参数、候选位置、覆盖率、特异性、Tm 与风险结论;
- 等位基因—引物映射表:每条记录对应的 F/R 组分、分型分组与覆盖状态;
- 扩增子 indel 明细:逐等位基因长度、indel 区域和预期受影响测序方向;
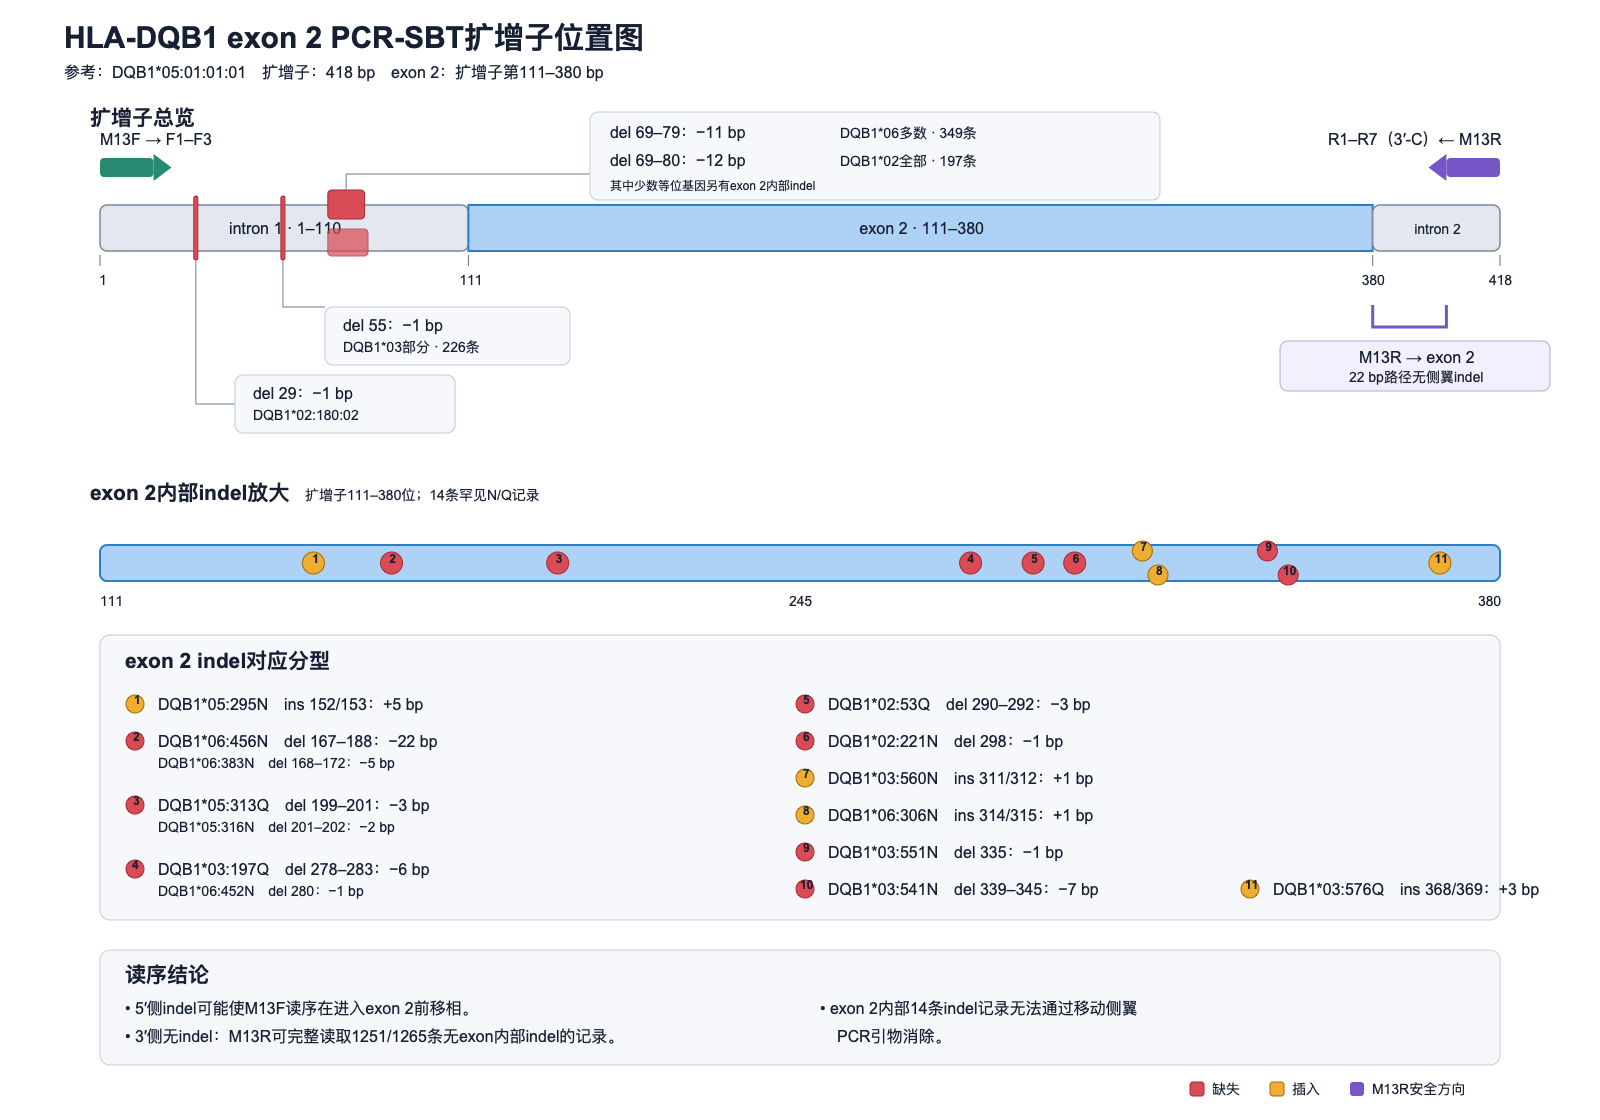
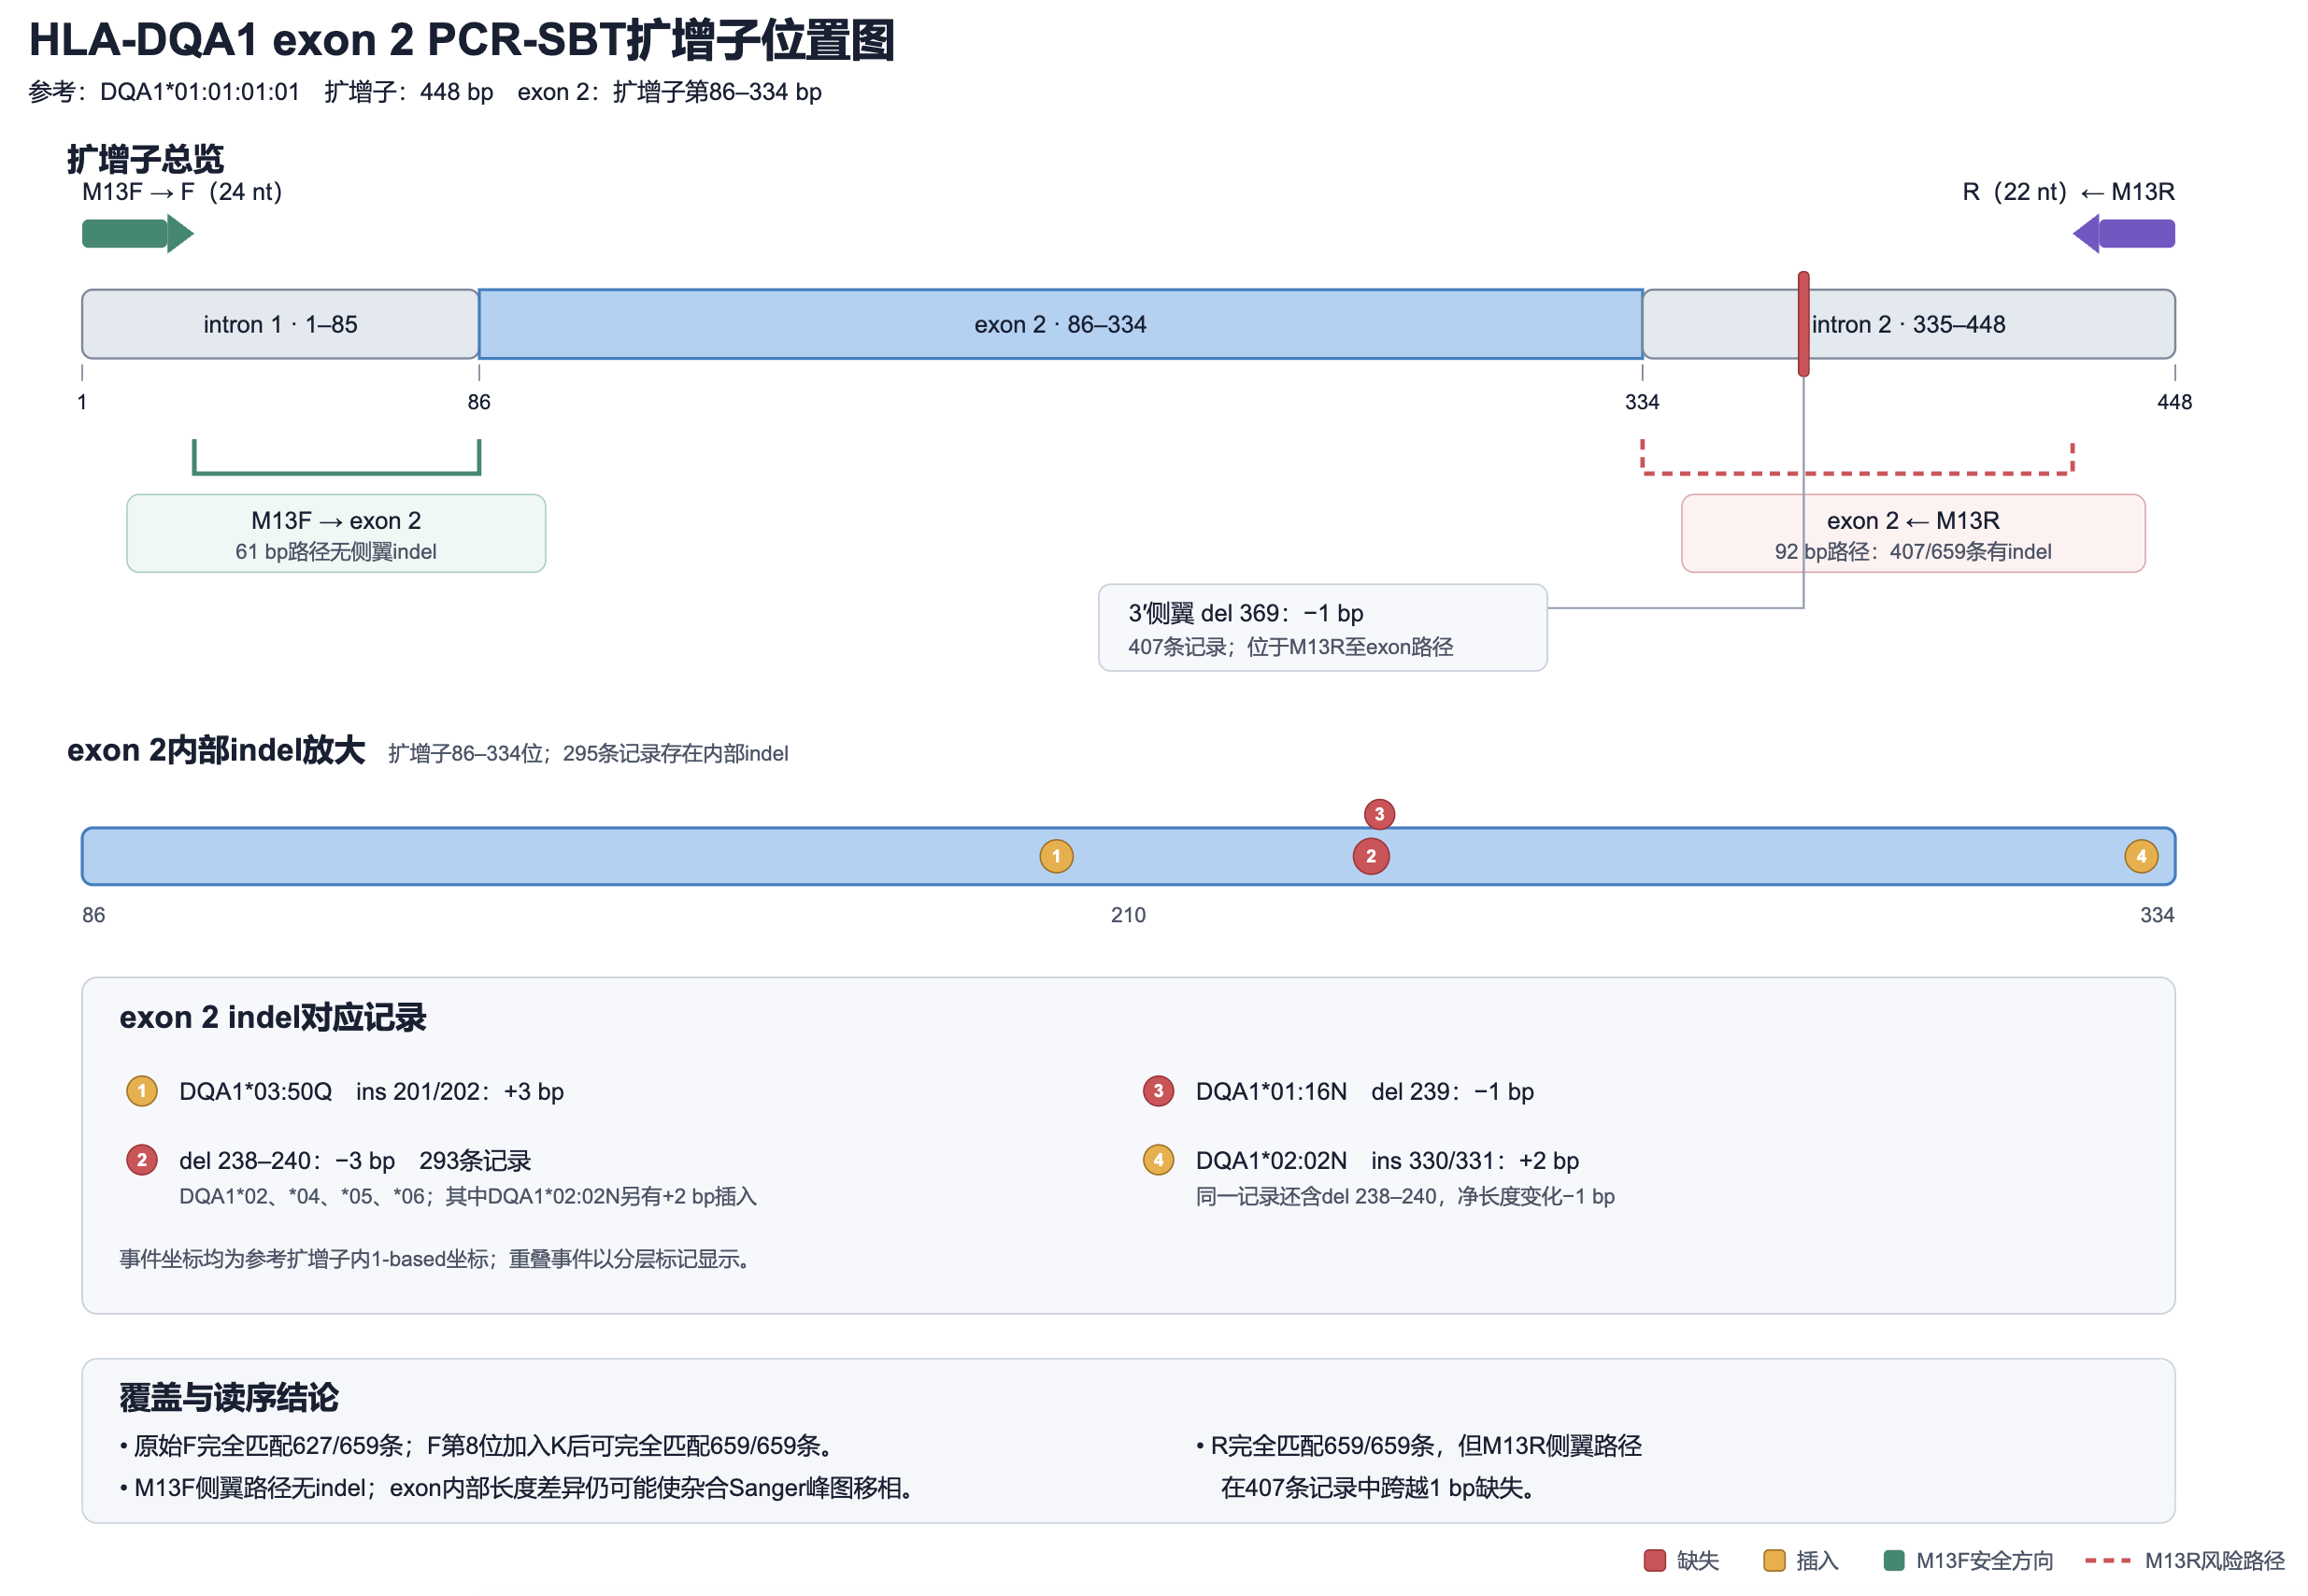
- 扩增子示意图:直观显示目标外显子、引物、M13 读序方向和代表性 indel 位置;
- 完整订购清单:完全匹配方案、简并方案、M13 加尾序列及必要的实验说明。
已完成的方法学案例
DQB1 exon 2:基于 IPD-IMGT/HLA 3.65.0 的 1265 条基因组记录完成候选扫描、DQB2 局部排除、近端反向位点选择、M13 通用尾、全扩增子 indel 统计和逐等位映射。设计中特别保证一个测序方向在进入 exon 2 前不跨越侧翼 indel,并如实保留少数 exon 内部 indel 的判读风险。
DQA1 exon 2:对历史引物方案进行版本化复核,发现原正向引物对部分记录存在内部单碱基错配;通过增加受控简并位点,在保持结合位置与 3′ 端不变的情况下提高严格完全匹配覆盖。同时识别 DQA2 排除主要依赖正向引物,以及不同测序方向面临的侧翼 indel 差异。
上述案例证明了通用方法,但其他 HLA 位点仍需使用相应参考数据、近缘基因清单和真实阳性材料单独完成验证。
实验验证与使用边界
系统用于 PCR-SBT assay 研发、数据库覆盖审查和风险筛选,不替代引物订购前的完整人基因组成对 in-silico PCR,也不替代湿实验方法学验证。最终方案应使用覆盖主要等位家族、罕见变异、杂合组合和潜在旁系同源模板的样本,验证扩增效率、等位平衡、特异性、Sanger 双向读长、峰图质量及分型准确性。IPD-IMGT/HLA 更新后应重新运行覆盖评估;新收录等位基因可能改变原方案的覆盖率和歧义边界。
获取 HLA PCR-SBT 引物设计与评估方案
欢迎联系我们,了解目标位点配置、数据库覆盖复核、引物设计、实验验证与分型流程衔接方案。