微生物种特异性 qPCR 引物设计平台
从多菌株序列与近缘种对照出发,先判断靶基因可分辨性,再设计兼顾覆盖度与特异性的 qPCR 引物
先判断“这个基因能不能区分”,再开始设计引物
微生物种特异性 qPCR 引物设计平台面向菌种定量、病原微生物检测、微生态研究、益生菌评价及环境微生物监测。平台从 NCBI 获取目标种多菌株序列、同属近缘种和样本基质中的高丰度背景菌,经过序列核对与 MAFFT 多序列比对,先评估靶基因是否具有足够的种间可分辨信号,再在目标种保守、非目标种差异集中的位置生成候选引物。
它解决的不是“在一条参考序列上找一对看起来合格的引物”,而是三个更接近真实实验的问题:目标种的不同菌株能否都扩增、最危险的近缘种会不会交叉扩增、所选基因本身是否具备种水平分辨率。设计结果将覆盖度、排除强度、3′ 端判别机制和物理性质分开呈现,避免用一个总分掩盖假阴性或假阳性风险。
完整分析流程
平台将种特异性引物设计拆分为一条可追溯的计算链:
NCBI 序列抓取 → 物种名与序列来源核对 → MAFFT 多序列比对 → 第 0 步分辨信号评估 → 目标保守/非目标差异位点识别 → 3′ 锚定候选生成 → qPCR 物理性质过滤 → 覆盖度与特异性双指标打分 → 引物对排序与结果导出。
- 目标种至少需要 3 条序列,否则无法可靠判断种内多样性,任务会明确拒绝或警告;
- 近缘种和背景菌必须实际抓到序列,不能用“填写过物种名”冒充完成特异性评估;
- 每组实际使用的 accession、标题、长度和物种名核对结果在报告中可见;
- 序列、配置、比对、候选和结构化结论分别保存,便于复核和复现。
第 0 步:靶基因分辨信号评估
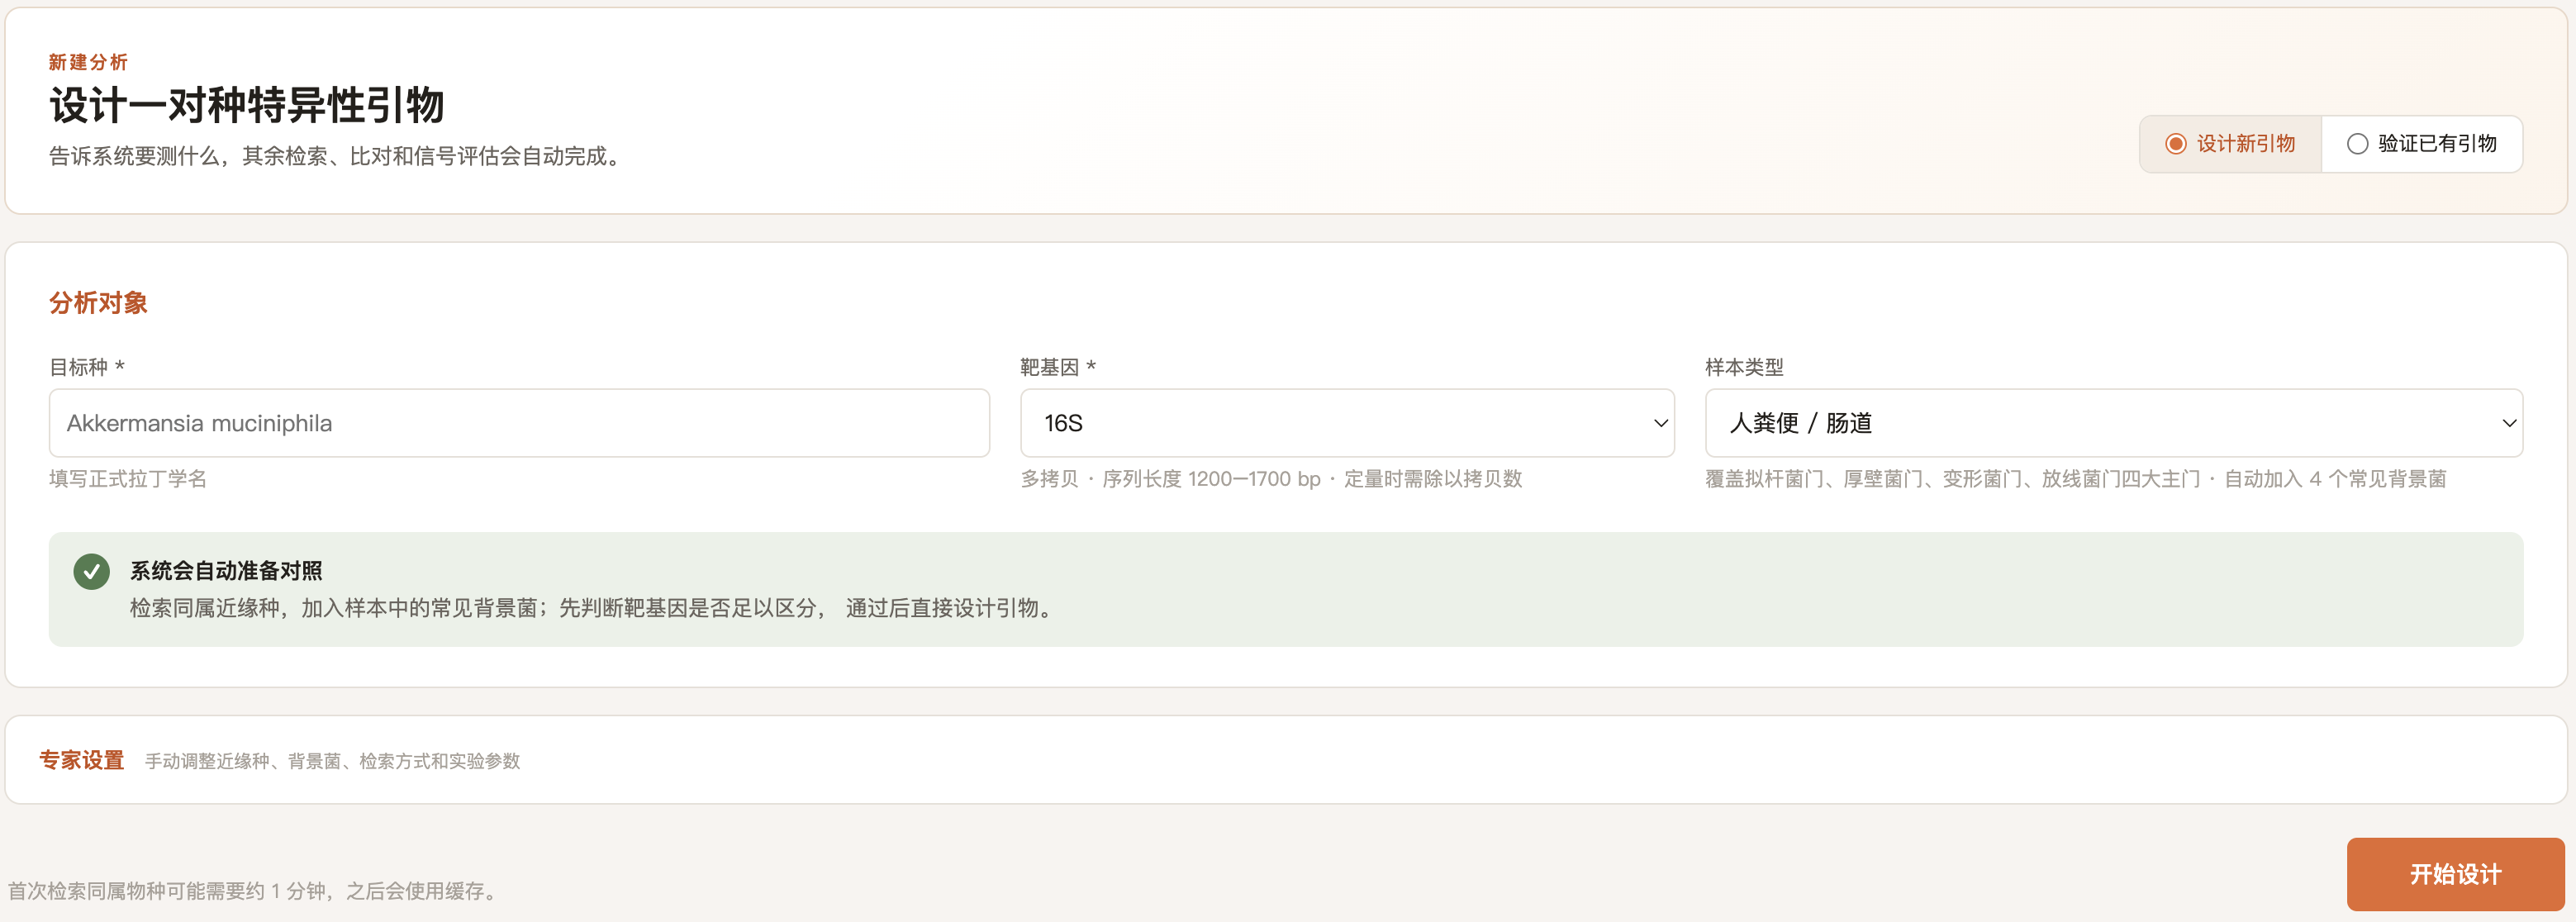
很多“怎么调参数都设计不出特异性引物”的根源不是参数,而是靶基因选错。平台在生成候选之前,先计算目标种与每个非目标种中最危险单株的最高序列相似度;采用最坏情况而非组平均值,避免少数真正可能交叉扩增的菌株被平均掉。
- GO(<97%):种间分辨信号充足,可继续设计;
- MARGINAL(97%–99.5%):可尝试,但可用窗口较窄,对退火温度和菌株差异更敏感;
- STOP(≥99.5%):该基因通常不具备可靠种水平信号,应优先更换基因,而不是继续放宽参数。
Web 界面默认先运行第 0 步。GO 或 MARGINAL 可在原任务上“继续设计”,直接复用序列缓存和比对结果;STOP 不提供无提示的一键继续,若研究者仍要强制设计,需要二次确认并保留风险记录。
目标种、近缘种与背景菌三类对照
目标种:评估真实种内覆盖
平台使用多条目标菌株序列寻找保守区域,不把单一模式株当成整个物种。覆盖度回答“这对引物能否打到目标种中已纳入分析的所有菌株”,直接对应漏检和系统性低估风险。
近缘种:决定种特异性成败
同属近缘种是最难排除、也是最重要的对照。平台可根据 NCBI Taxonomy 自动检索同属正式命名物种,并显示每个物种在当前靶基因上可获得的序列量;未定名菌株会单独处理,生态宿主信息用于辅助识别与样本场景无关的物种,但不会擅自替用户删除。
序列量为 0 或不足 3 条的关键近缘种会被显著提示。用户可逐物种改写 NCBI 检索式、序列来源、CDS 匹配模式或抓取数量,并在正式提交前试检索,避免“最关键的近缘种因为没有完整基因组而被静默跳过”。
背景菌:模拟真实样本基质
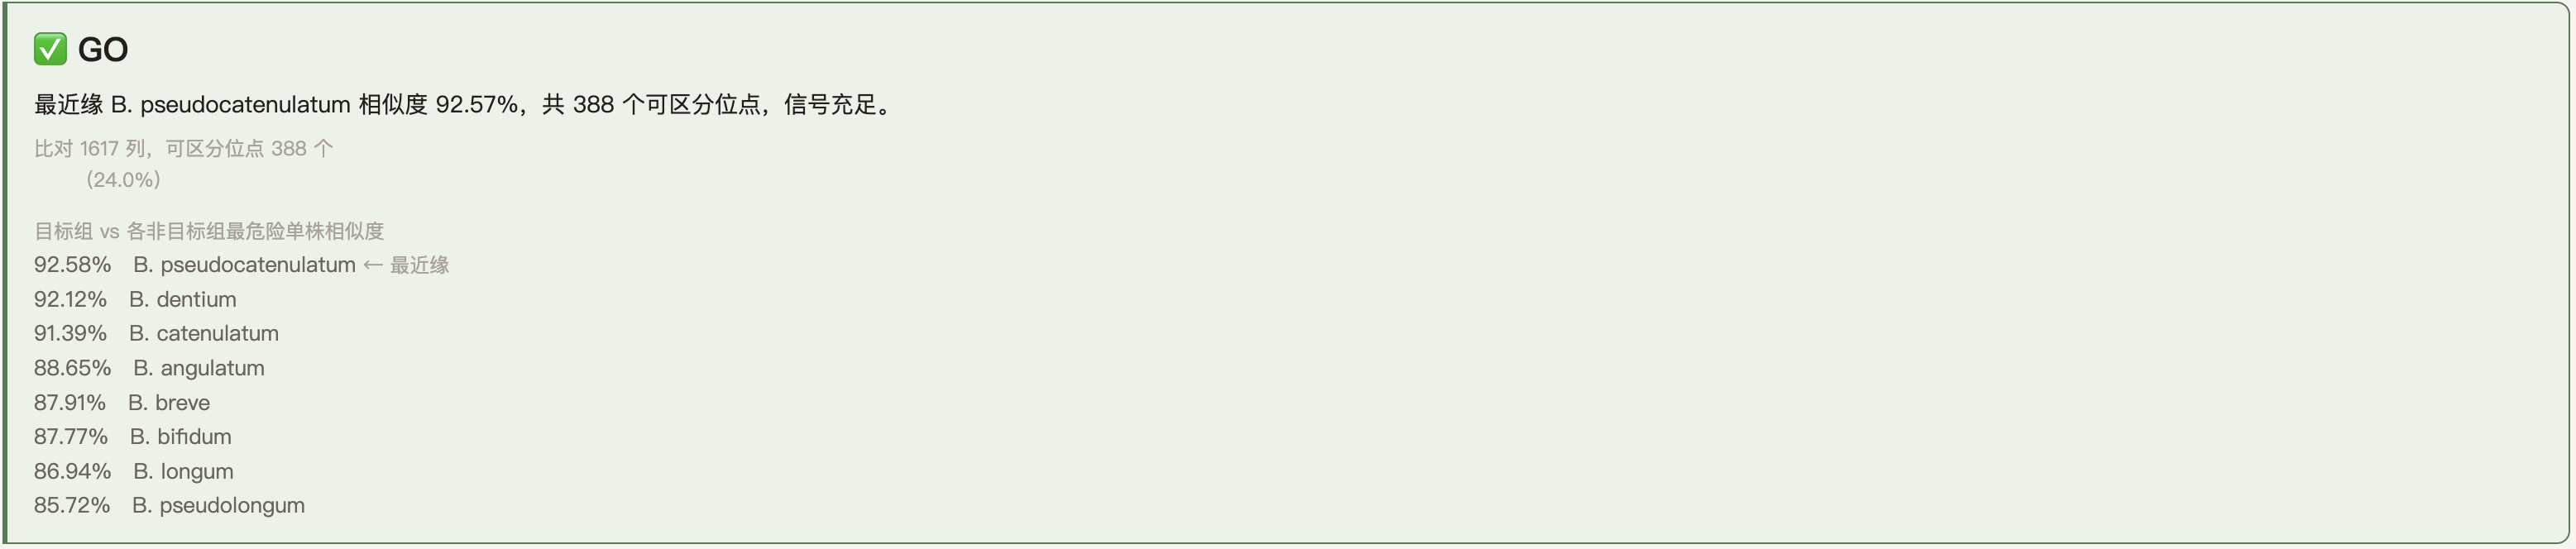
背景菌用于检查引物是否会在样本中高丰度、但亲缘关系较远的菌上产生非特异扩增。平台内置人粪便/肠道、口腔、皮肤、阴道、呼吸道、瘤胃、发酵食品、土壤和水体等场景预置;同属物种会自动从背景菌候选中隐藏,避免把最重要的近缘种降级为普通背景。
多来源序列获取与物种核对
- 独立核酸条目:适用于 16S、23S、ITS 或目标基因已有大量独立序列的类群;
- 完整基因组 CDS:从完整基因组中按 gene / protein 注释提取 groEL、rpoB、pheS 等蛋白编码基因,扩大菌株样本量;
- 基因组 rRNA:从 feature table 读取 rRNA 坐标并提取序列,解决近缘种独立 16S 条目不足的问题,同时统计实际拷贝数;
- 基因组 ITS:由同一 rrn 操纵子的 16S 与下游 23S 坐标推导间隔区,支持缺少独立 ITS 条目的物种。
结果页逐组展示实际纳入的 accession、NCBI 标题和长度,并用标题中的学名核对序列是否属于预期物种;发现错标或混入近缘条目时标红并给出全局警告,防止“比对和设计都成功,但输入序列分组已经错误”。
内置标记基因与自定义靶点
平台已注册常见微生物分类标记基因及其 NCBI 检索、长度和 CDS 注释规则:
- 单拷贝或低拷贝管家基因:groEL / hsp60、tuf、rpoB、gyrB、recA、atpD、dnaK、pheS、fusA、xfp;
- 多拷贝核糖体区域:16S、23S、16S–23S ITS,以及从完整基因组提取的 16S、23S 和 ITS。
管家基因通常兼具种内保守和种间差异,适合 16S 分辨率不足的近缘菌。多拷贝 rRNA/ITS 可提高检测灵敏度,但 gene copies 与 cell number 之间需要按拷贝数校正,平台会提示这一解释边界。
未注册基因可使用自定义靶点:选择序列来源、填写 CDS 匹配正则或标题关键词、长度范围及是否预期单拷贝。提交前的“试匹配”会抓取代表记录并展示命中数量与特征,帮助识别模式过窄导致 0 命中,或模式过宽混入旁系同源基因等高风险错误。
覆盖度与特异性分别计算
覆盖度:防止目标种假阴性
对每条目标菌株序列,平台在整段序列及双链方向上寻找引物最可能结合的位置,判断正反引物能否同时形成合理扩增子。覆盖度不足意味着检测到的只是“目标种中恰好匹配引物的亚群”,在定量研究中会造成系统性低估。
排除强度:防止非目标种假阳性
对每个近缘种和背景菌,报告采用最容易被扩增的单株作为该组结论,并分别显示正向引物、反向引物以及引物对整体的排除证据。结果按强、中、弱、无分级,点名最薄弱的物种,便于安排湿实验交叉验证。
以 3′ 端为核心的判别算法
候选引物优先锚定在目标种保守、非目标种差异的位点,且差异越靠近 3′ 端权重越高。3′ 末位错配的判别贡献远高于中段或 5′ 端错配;算法还结合具体错配碱基类型对 Taq 延伸效率的影响,避免把“错配数量相同”误作“判别能力相同”。
- 在每条序列上搜索引物真正最容易结合的位置,而不是只比较预先指定的同源坐标;
- 可要求最近缘种在 3′ 端指定窗口内存在错配,强化可解释的判别机制;
- 允许指定生态上最关键的非目标物种,不必机械地让序列相似度最高但样本中不存在的物种主导排序;
- 候选排序同时考虑最弱排除、目标覆盖、3′ 机制和物理性质,不为单一物种的高分牺牲整体特异性。
面向 qPCR 的物理性质质控
平台计算并过滤引物长度、Tm、GC、正反向 Tm 差、GC clamp、同聚物、发卡、自二聚体、异二聚体和扩增子长度。盐浓度、Mg²⁺、dNTP 与引物浓度可按实际 qPCR 预混液设置,避免使用不匹配的通用反应条件计算 Tm。
结果同时给出建议退火温度和结构风险。高 GC 靶基因可能天然需要较高 Tm,系统允许受控调整参数,但会保留为什么放宽以及放宽后覆盖度/特异性如何变化的证据。
四种工作模式
- 仅信号评估:快速比较多个候选基因,先决定该不该在此基因上设计;
- 种特异性设计:目标种、近缘种和背景菌共同参与比对与打分,是平台的标准模式;
- 仅覆盖度设计:只在目标多菌株的保守区设计,不考虑近缘种,适用于明确不关心交叉反应的研究型扩增;诊断场景使用时会提示假阳性风险;
- 已有引物验证:不生成新候选,直接评估文献引物、供应商方案或历史引物在当前序列集合上的表现。
已有引物横向比较与位点漂移检测
验证模式支持一次输入多个引物方案,例如原始文献版本、5′ 截短版和人工优化版。平台在相同目标/非目标序列集合上比较:
- 目标种双引物覆盖度、扩增子长度中位数及菌株间范围;
- 每个非目标种的最弱排除强度与 3′ 判别证据;
- Tm、GC、发卡、自二聚体和异二聚体等物理性质;
- 修改后引物是否仍在原同源位点结合,或跳到新的非目标结合位点。
位点漂移检测可以区分“截短后原位点判别力小幅下降”和“引物改为结合另一个更危险位置”两种完全不同的风险,避免只看加权分数变化作出错误结论。
Web 任务工作台与可复现输出
- 浏览器表单支持目标种、靶基因、自动近缘种、背景基质、自定义检索、设计/验证模式及高级参数;
- 任务在隔离子进程中执行,NCBI 抓取、MAFFT 和计算日志实时显示,任务历史持久化保存;
- 同一任务继续设计时复用缓存和比对,跨任务序列缓存按检索式指纹共享,参数变化后自动失效;
- 结果页展示信号结论、每组序列明细、相似度、可区分位点、候选卡片、覆盖度、排除强度、物理告警和实验验证建议;
- 每对候选提供一键 Primer-BLAST 入口,用全库进一步检查未纳入对照列表的潜在误伤。
可下载文件包括 candidates.tsv 候选明细、result.json 结构化结论、config.toml 完整配置、aligned.fasta 多序列比对和 run.log 运行日志。保存的配置可在命令行重新执行,保证 Web 与 CLI 采用同一条计算管线。
典型应用场景
- 肠道、口腔、皮肤、阴道和呼吸道微生物的种水平 qPCR 定量;
- 益生菌、乳酸菌、双歧杆菌及发酵菌种的鉴别和定量检测;
- 病原菌或毒力基因的特异性 PCR / qPCR assay 研发;
- 瘤胃、土壤、水体及食品微生物的靶向监测;
- 重新评估旧文献引物在最新分类体系和当前 NCBI 基因组数据下的种级边界;
- 比较 16S、ITS 与单拷贝管家基因,选择兼顾分辨率和定量解释的靶标。
已验证的方法学价值
平台已用于比较青春双歧杆菌的 16S 与 groEL、罗伊氏粘液乳杆菌的 pheS 与 ITS,以及嗜黏蛋白阿克曼氏菌及其新近命名近缘种。实际分析表明:16S 在部分近缘菌间只能达到属或群水平,而 groEL、pheS、rpoB 等管家基因可提供更强的种级分辨信号;一些经典文献引物在旧分类体系下被称为“种特异性”,放到今天更完整的近缘种基因组集合中会暴露交叉扩增风险。
结果边界与实验验证
平台的“覆盖 100%”仅指覆盖本次实际纳入的目标序列,不代表覆盖数据库中所有未抓取菌株;特异性结论也只针对列入分析的近缘种和背景菌。公共数据库的序列偏倚、错标、关键物种数据过少及未来分类变更都可能影响结论。
- 候选引物应继续使用 Primer-BLAST 检查全库潜在误伤;16S / rRNA 方案建议使用 SILVA TestPrime 检查全库覆盖;
- 必须使用目标菌阳性模板、关键近缘种基因组 DNA 和真实样本基质完成交叉验证;
- 通过退火温度梯度、熔解曲线或探针信号、凝胶及产物测序确认单一正确扩增;
- 绝对定量需单独验证标准曲线效率、LOD / LOQ、PCR 抑制和靶基因拷贝数;
- 本平台当前自动设计的是 PCR/qPCR 引物对,不自动生成 TaqMan/MGB 探针;探针方案仍需另行设计和验证。
说明:平台用于辅助 assay 研发和风险筛查,不替代湿实验验证、临床诊断结论或法规要求的方法学确认。
获取微生物种特异性 qPCR 引物设计方案
欢迎联系我们,了解靶基因筛选、近缘种对照配置、平台部署与 assay 验证支持。